
Evaluación del impacto del control de cambios: un método a nivel de sistema con un ejemplo
Un método práctico para evaluar un cambio GMP en productos, procesos, equipos, validación, proveedores, expedientes, documentos y formación, con un ejemplo detallado de cambio de proveedor.
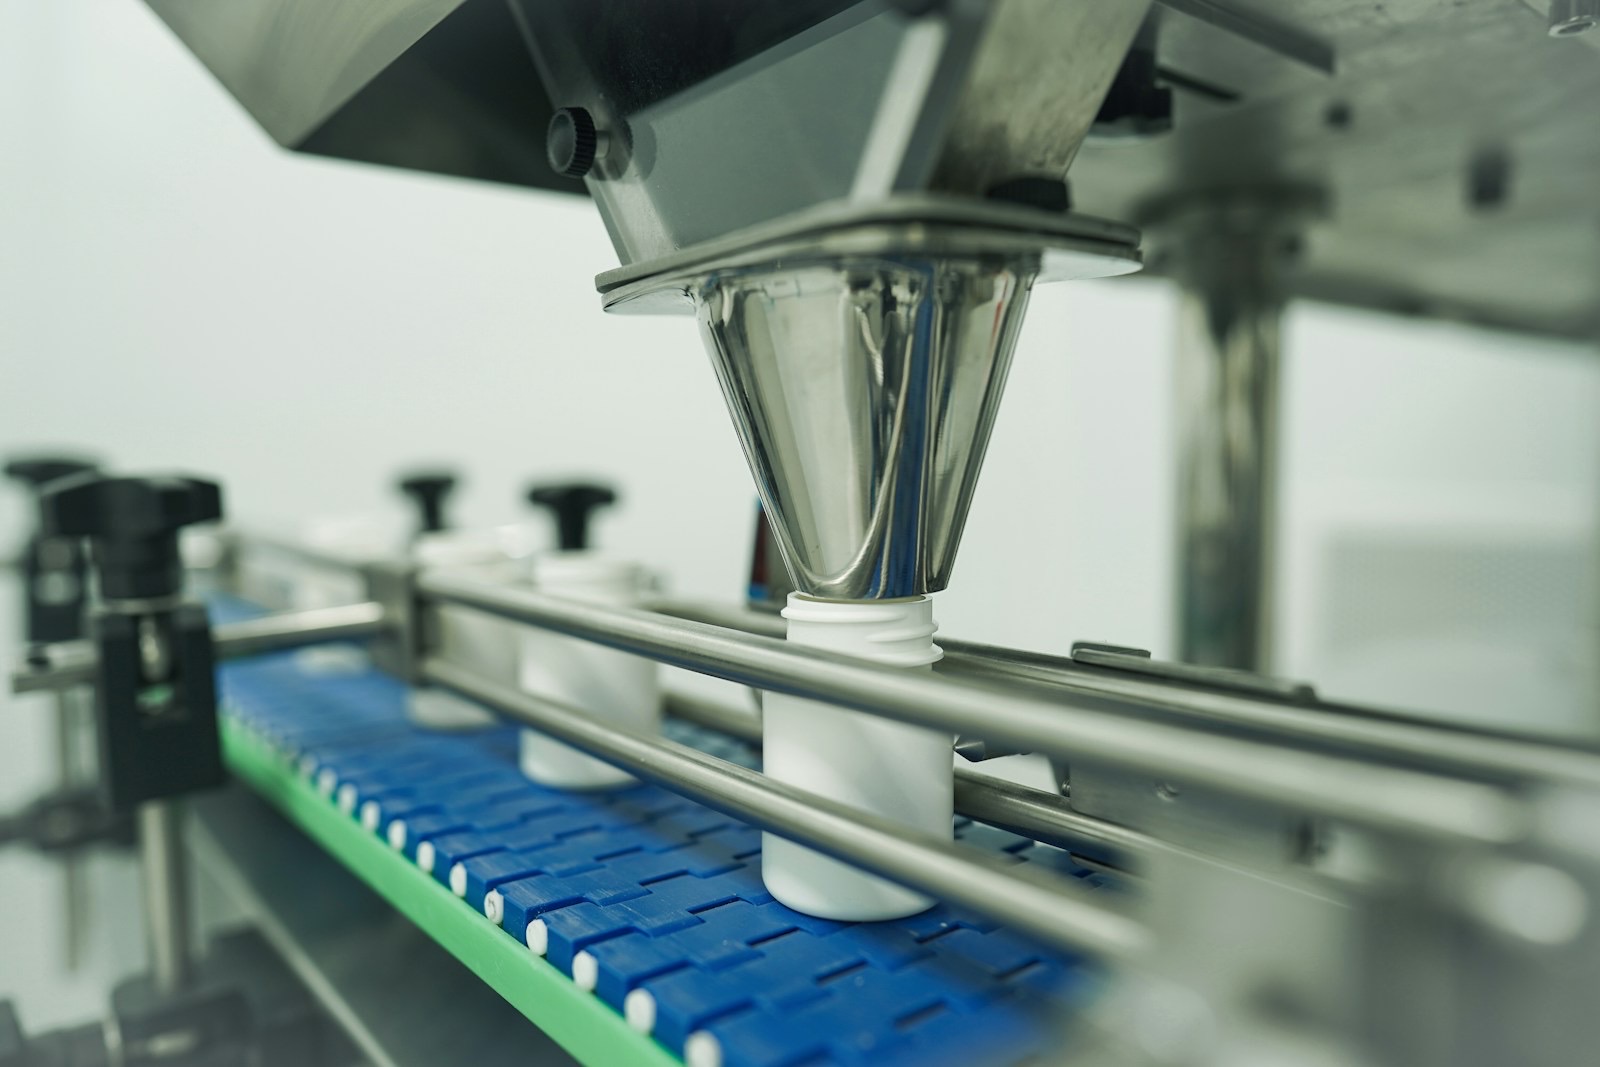
Llega una carta del departamento de compras: la empresa que moldea sus frascos de HDPE para comprimidos va a cerrar su planta, y el proveedor de sustitución puede empezar las entregas en diez semanas. Alguien inicia un control de cambios, marca las casillas «envase» y «proveedor» y lo envía para que se firme. Seis meses después, un control de estabilidad muestra una mayor absorción de humedad, la línea funciona más despacio porque los nuevos frascos se atascan en la taponadora y nadie informó a asuntos regulatorios de que el sistema de cierre del envase está descrito en el expediente.
Ese es el aspecto de una evaluación de impacto deficiente. Este artículo presenta un método para evaluar un cambio a nivel de sistema, una plantilla de evaluación de impacto que puede adaptar, orientación sobre el nivel de esfuerzo que merece un cambio conforme a ICH Q9(R1) y un ejemplo detallado del cambio de proveedor de frascos, desde la solicitud hasta la comprobación de eficacia.
Qué exigen las guías en una evaluación del impacto del control de cambios
La sección 3.2.3 de ICH Q10 describe el sistema de gestión de cambios. Indica que debe utilizarse la gestión de riesgos de calidad para evaluar los cambios propuestos y que el esfuerzo y el grado de formalidad deben ajustarse al nivel de riesgo. Los cambios deben evaluarse en relación con la autorización de comercialización y con los conocimientos actuales sobre el producto y el proceso, y debe determinarse si es necesario modificar la presentación regulatoria. La evaluación debe correr a cargo de personas con los conocimientos especializados adecuados de desarrollo, fabricación, calidad, asuntos regulatorios y medicina, según corresponda, y deben establecerse criterios de evaluación prospectiva. Tras la implementación, debe evaluarse el cambio para confirmar que ha cumplido sus objetivos sin perjudicar la calidad del producto.
Las GMP de la UE traducen estas expectativas en requisitos que pueden inspeccionarse. El capítulo 1, párrafos 1.4(xii) y (xiii), exige la evaluación prospectiva y la aprobación de los cambios previstos, teniendo en cuenta las notificaciones regulatorias, así como una evaluación posterior a la implementación. La sección 11.4 del Anexo 15 es la más específica: debe utilizarse la gestión de riesgos de calidad para evaluar el posible impacto de los cambios previstos en la calidad del producto, el sistema de calidad farmacéutico, la documentación, la validación, la situación regulatoria, la calibración, el mantenimiento y cualquier otro sistema, a fin de evitar consecuencias no deseadas y planificar la validación, verificación o recalificación.
Los fabricantes de productos sanitarios aplican el mismo principio con otra terminología. La cláusula 4.1.4 de ISO 13485 exige evaluar los cambios en los procesos del QMS para determinar su impacto tanto en el QMS como en los productos sanitarios fabricados. La cláusula 7.4.2 espera que la información de compras incluya, cuando corresponda, un acuerdo por el que los proveedores le notifiquen los cambios antes de implementarlos. Según la sección 2.4 del Anexo IX del MDR de la UE, los cambios sustanciales en el sistema de gestión de calidad o en la gama de productos sanitarios deben notificarse al organismo notificado antes de que se realicen.
Por qué una lista de comprobación por departamento no detecta el impacto a nivel de sistema
La mayoría de los formularios de cambios incluyen una lista de departamentos con una casilla de sí/no junto a cada uno. Producción: sí. Control de calidad: sí. Asuntos regulatorios: no. El problema es que cada departamento responde desde su propia área y nadie analiza cómo se propaga el cambio por el sistema.
Una evaluación del impacto a nivel de sistema sigue las ramificaciones del cambio. Un frasco nuevo implica un material distinto. El material afecta a la protección contra la humedad, que repercute en la estabilidad y, por tanto, en la vida útil, que figura en la autorización de comercialización. Las dimensiones del frasco afectan a las piezas de formato de la línea, lo que incide en la cualificación del equipo y la velocidad de la línea, y a su vez en el registro de lote y la formación de los operarios. Cada vínculo resulta evidente una vez que se pone por escrito. Ninguno aparece si la única pregunta es «¿afecta al envase?».
La diferencia práctica consiste en plantear una pregunta para cada área: ¿con qué más está relacionado esto? Anote las respuestas. Esa cadena de razonamiento es lo que un inspector quiere leer y lo que ICH Q10 entiende por la garantía de que no haya consecuencias no deseadas.
Plantilla de evaluación del impacto a nivel de sistema
Utilice las áreas siguientes como estructura de su evaluación. Para cada una, registre si existe un impacto, el razonamiento, las pruebas o acciones necesarias y quién es responsable. «Sin impacto» también requiere una justificación.
| Área | Preguntas que deben responderse |
|---|---|
| Producto | ¿Podrían cambiar los atributos de calidad: identidad, concentración, pureza, estabilidad, aspecto o rendimiento del producto sanitario? |
| Proceso | ¿Cambian los parámetros, controles, rendimientos, tiempos de espera o controles durante el proceso? |
| Equipos e instalaciones | ¿Se incorporan o modifican equipos, piezas de formato, servicios, calibraciones o planes de mantenimiento? |
| Estado de validación | ¿Siguen siendo válidas las validaciones del proceso, limpieza, método, equipo o sistema informatizado? ¿Qué recalificación se necesita? |
| Materiales y proveedores | ¿Hay un nuevo proveedor o centro, cambios en las especificaciones, cualificación y auditoría, o actualizaciones de los acuerdos de calidad? |
| Expedientes regulatorios | ¿Se describe el elemento en la autorización de comercialización o la documentación técnica? ¿Se requiere una variación, notificación o intervención del organismo notificado? |
| Documentos | PNT, registros de lote, especificaciones, métodos de ensayo, etiquetas, planos y archivos de riesgos |
| Formación | ¿Quién necesita formación, sobre qué tema y antes de qué fecha de entrada en vigor? |
| Sistema de calidad | ¿Hay desviaciones o CAPA abiertas relacionadas, revisión de la calidad del producto, análisis de tendencias de reclamaciones o programa de estabilidad? |
| Clientes y contratos | ¿Deben notificarse los cambios a los responsables contractuales o clientes conforme a los acuerdos de calidad? |
La plantilla solo funciona si el evaluador anota los motivos. «Validación: sin impacto» da pie a la pregunta que el inspector hará de todos modos. «Validación: la validación del proceso no se ve afectada porque el proceso de los comprimidos no cambia; se requiere recalificar la línea de envasado para las nuevas piezas de formato, protocolo PQ-087» resuelve la cuestión.
Cuánto esfuerzo dedicar: aplicación de ICH Q9(R1)
ICH Q9(R1), adoptada en enero de 2023, añadió secciones sobre formalidad, toma de decisiones basada en riesgos y subjetividad. La guía considera la formalidad como un continuo e identifica tres factores que la determinan: incertidumbre, importancia y complejidad. Cuanto mayores sean estos factores, más formal debe ser el enfoque, por ejemplo, mediante un equipo multidisciplinar, una herramienta estructurada y un informe de riesgos independiente. La sección 5.1 también indica que las limitaciones de recursos no deben utilizarse para justificar un menor grado de formalidad.
En el control de cambios, esto permite establecer una categorización de cambios defendible. La sustitución equivalente de un manómetro por otro con las mismas especificaciones implica poca incertidumbre, poca complejidad e importancia moderada; basta con una breve justificación documentada. Un nuevo proveedor de envases primarios es moderadamente complejo, importante para la calidad del producto y conlleva incertidumbre sobre el comportamiento del nuevo material; requiere un equipo y una evaluación estructurada. Incluya los criterios de categorización en su procedimiento de control de cambios para que las decisiones sean coherentes y no dependan de quién realice la evaluación.
La sección 5.3 aborda la subjetividad, que afecta al control de cambios más de lo que muchos reconocen. Dos evaluadores pueden asignar puntuaciones de riesgo distintas al mismo cambio, y es probable que un ingeniero que propuso un cambio lo valore favorablemente. Q9(R1) recomienda formular preguntas de riesgo claras, diseñar escalas de puntuación adecuadas y aprovechar al máximo los datos. En la práctica: defina la pregunta de riesgo antes de puntuar, utilice siempre la misma escala y pida a alguien que no haya propuesto el cambio que revise la evaluación.
Ejemplo detallado: cambio de proveedor del frasco de HDPE
Volvamos al proveedor de frascos. Los comprimidos tienen recubrimiento pelicular y se envasan en grupos de 30 en un frasco de HDPE de 60 ml, con un cartucho desecante y un tapón sellado por inducción. El nuevo proveedor ofrece un frasco conforme al mismo plano y de un grado de resina que describe como equivalente.
Clasificación. Se trata de un cambio en un componente de envase primario, por lo que corresponde a la categoría formal: puede afectar a la calidad del producto, el expediente describe el sistema de cierre del envase y existe incertidumbre respecto a la nueva resina. Se constituye un equipo multidisciplinar con representantes de QA, QC, ingeniería de envases, asuntos regulatorios, compras y validación.
Producto. La pregunta de riesgo es si la protección contra la humedad y la compatibilidad se mantienen sin cambios. El equipo solicita las especificaciones de la resina y compara los datos de transmisión de vapor de agua de ambos frascos. Si los datos no son equivalentes, la estabilidad en el nuevo frasco pasa a ser una condición para la aprobación.
Proceso y equipos. Las dimensiones del frasco se ajustan al mismo plano, pero las tolerancias presentan ligeras diferencias. Las pruebas en la línea comprueban la alimentación, el par de apriete del tapón, la integridad del sello por inducción y la inserción del desecante. Las nuevas piezas de formato, si las hay, se gestionan mediante el proceso de cambios de ingeniería.
Estado de validación. Se revisa la cualificación de la línea de envasado. El equipo determina que es necesaria una recalificación reducida: ensayos de integridad del sello y un número definido de ciclos de envasado a velocidad normal. La validación del proceso de los comprimidos no se ve afectada, y la evaluación explica el motivo.
Proveedor. El nuevo proveedor se cualifica conforme al procedimiento de gestión de proveedores: cuestionario, auditoría o alternativa justificada, y un acuerdo de calidad que incluya la notificación previa de cambios. Se actualizan la inspección de recepción y la especificación del material con los datos del nuevo proveedor.
Expedientes regulatorios. Asuntos regulatorios comprueba el Módulo 3 de cada autorización de comercialización. Si el expediente identifica al proveedor o describe materiales o especificaciones distintos, será necesaria una variación antes de implementar el cambio en esos mercados, clasificada de acuerdo con las directrices de la Comisión sobre las categorías de variaciones, actualizadas con nuevas directrices aplicables desde el 15 de enero de 2026. Las licencias del Reino Unido se presentan ante la MHRA. La vía y el calendario de presentación suelen marcar la ruta crítica, por lo que esta comprobación debe realizarse primero.
Documentos y formación. Se enumeran los documentos afectados: especificación de envasado, PNT de inspección de recepción, registro de envasado del lote e instrucciones de preparación de la línea. Cada revisión se tramita mediante una solicitud de cambio documental vinculada a este control de cambios, y los operarios reciben formación sobre los cambios de preparación antes de la fecha de entrada en vigor.
Sistema de calidad. El programa de estabilidad incorpora los primeros lotes comerciales en el nuevo frasco. La revisión de la calidad del producto cubrirá el cambio, ya que el párrafo 1.10 del capítulo 1 de las GMP de la UE exige revisar todos los cambios en los procesos o métodos analíticos.
Comprobación de eficacia. Se establecen criterios antes de la aprobación: que no aumenten las paradas de la línea de envasado durante los diez primeros lotes, que los resultados de integridad del sello se mantengan dentro de los límites, que la aceptación en la inspección de recepción alcance la tasa prevista y que los resultados de estabilidad en los primeros puntos temporales cumplan las especificaciones. El cambio permanece abierto hasta que se revisen esos resultados.
Cierre del cambio: comprobaciones de eficacia que sirven de verdad
Tanto ICH Q10 como el capítulo 1 exigen una evaluación posterior a la implementación, y la sección 11.7 del Anexo 15 pide que se evalúe la eficacia cuando corresponda. La versión deficiente consiste en firmar «cambio implementado correctamente» el mismo día en que entra en vigor el último documento. La versión útil verifica el objetivo y los riesgos identificados mediante criterios establecidos antes de aprobar el cambio. Si el riesgo era la humedad, se revisan los datos de estabilidad. Si el riesgo era el rendimiento de la línea, se revisan los datos de paradas. Un cambio cuya implementación tarda diez semanas y cuya evaluación de estabilidad se prolonga doce meses puede cerrar las acciones de implementación y mantener abierta la comprobación de eficacia como una acción de seguimiento registrada.
Conclusión
Evalúe cada cambio siguiendo sus ramificaciones por todo el sistema y anotando cada conexión, en lugar de recopilar una firma de cada departamento. Justifique cada caso de «sin impacto», ajuste el grado de formalidad a la incertidumbre, la importancia y la complejidad, tal como describe ICH Q9(R1), realice la comprobación de los expedientes regulatorios al principio y establezca los criterios de eficacia antes de la aprobación.
Si quiere mantener en un único sistema las revisiones documentales, la formación y las acciones CAPA que se derivan de un cambio, con un registro de auditoría de solo adición, consulte la plataforma InnoQualis.


