Controllo Documenti
ISO 13485 §4.2
Cronologia delle revisioni applicata, flussi di approvazione e date di efficacia. Solo la versione attualmente approvata circola; ogni versione sostituita rimane recuperabile.
 Accesso anticipato
Un eQMS per EU GMP: deviazioni numerate e valutate per rischio secondo il Capitolo 1, CAPA che non possono essere chiuse senza una revisione dell'efficacia, registrazioni elettroniche secondo Allegato 11 e Parte 11, e un AI Compliance Officer che legge per voi EMA, MHRA, EudraLex Volume 4 e la serie ICH Q.
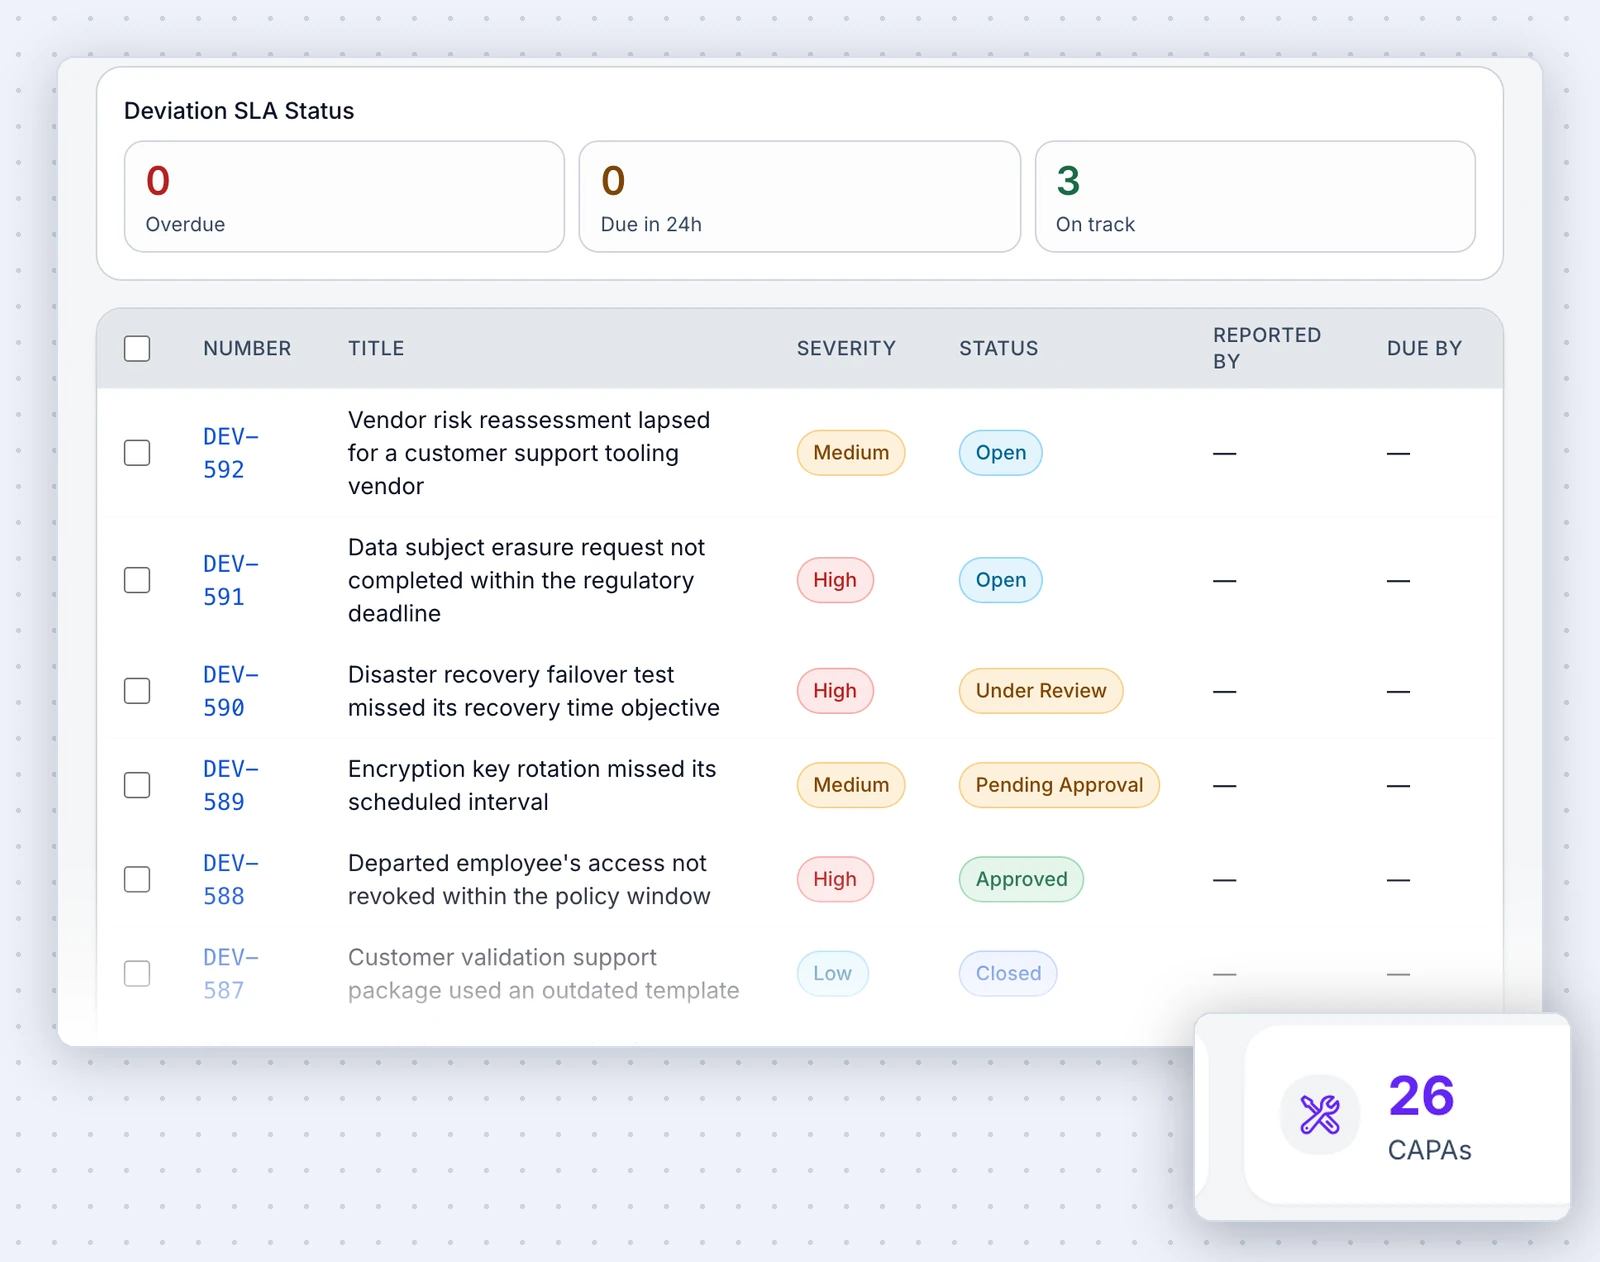
Un'ispezione GMP inizia da una deviazione e procede in avanti: qual era il rischio, qual era la causa principale, cosa avete modificato e come sapete che ha funzionato. Ogni anello di quella catena è una registrazione in InnoQualis, attribuita, con data e ora e solo aggiunta.
Deviazioni valutate per rischio al momento della registrazione, causa principale strutturata, disposizione e CAPA avviata con mantenimento del collegamento.
Firme elettroniche con dichiarazioni di significato, invalidazione soft con motivo, e audit trail che nessuno può modificare.
L'Officer consulta EudraLex Volume 4, EMA, MHRA, PIC/S e la serie ICH Q, e mappa ogni modifica sulle tue SOP.
Formazione del Capitolo 2 mantenuta dall'efficacia del documento: quando la SOP cambia, la lettura e comprensione viene assegnata e firmata.
| Standard | Cosa richiede | Il nostro stato |
|---|---|---|
| 21 CFR Part 11 | Electronic records and electronic signatures | Autodichiarato |
| GDPR | Trattamento lecito, minimizzazione, diritto alla cancellazione | Autodichiarato |
| ISO 9001 | Quadro generale di gestione della qualità | Controlli in atto, validazione in corso |
| EU GMP | Good Manufacturing Practice per prodotti medicinali | Controlli in atto, validazione in corso |
Cronologia delle revisioni applicata, flussi di approvazione e date di efficacia. Solo la versione attualmente approvata circola; ogni versione sostituita rimane recuperabile.
Matrici basate sui ruoli, assegnazione direttamente da un documento controllato, quiz e riqualificazione tracciati per persona.
Registrate, valutate in termini di rischio, investigate e disposte, con un percorso controllato verso CAPA quando l'indagine lo richiede.
Elementi d'azione assegnati, date di scadenza e una revisione dell'efficacia che deve essere completata prima della chiusura.
Pianificazione del programma, checklist, rilievi e prove di chiusura. I rilievi generano CAPA direttamente; gli auditor esterni ricevono accesso limitato e definito.
We use analytics cookies (page views, clicks, scroll and mouse movement) to understand how visitors use this site. Nothing is tracked until you accept. See our Cookie Notice for what each cookie is for.